


Κατηγορίες ειδήσεων
【Κανονισμοί】
φάρμακο:
Εκδόθηκαν επίσημα αρκετά προσχέδια για σχολιασμό
Σύμφωνα με τις πληροφορίες που δημοσιεύονται στον ιστότοπο του CFDA, το 2015, εκδόθηκαν συνολικά 12 σχέδια για διαβούλευση, ορισμένα από τα οποία αναμένεται να δημοσιευτούν επίσημα το 2016.
Για τα έργα υποβολής αιτήσεων που βρίσκονται σε ουρά εδώ και πολλά χρόνια, αξίζει να αναμένουμε με ανυπομονησία την ανακοίνωση του CFDA στις 13 Νοεμβρίου 2015 σχετικά με την υποβολή γνωμοδοτήσεων με θέμα «Γνώμες για την επίλυση του συσσωρευμένου όγκου αιτήσεων καταχώρισης φαρμάκων και την εφαρμογή της κατά προτεραιότητα εξέτασης και έγκρισης (Σχέδιο για σχολιασμό)» (2015 αριθ. 227).
Σε αυτό το προσχέδιο διαβούλευσης, ορίζεται με σαφήνεια το πεδίο εφαρμογής της αξιολόγησης και έγκρισης κατά προτεραιότητα (συμπεριλαμβανομένων νέων φαρμάκων, φαρμάκων σε επείγουσα κλινική ανάγκη και φαρμάκων με σημαντικά βελτιωμένη ποιότητα), καθώς και η διαδικασία αξιολόγησης και έγκρισης κατά προτεραιότητα. Προβλέπονται επίσης συγκεκριμένες διατάξεις για τις απαιτήσεις εργασίας για την αξιολόγηση και την έγκριση και το χρονικό όριο για κάθε βήμα.
Εάν ο κανονισμός εισαχθεί επίσημα το 2016, η αργή ταχύτητα αξιολόγησης και έγκρισης που ταλαιπωρεί τον κλάδο εδώ και πολλά χρόνια, με αποτέλεσμα μια συσσώρευση υποθέσεων που επηρεάζει την κυκλοφορία νέων προϊόντων, μπορεί να μετριαστεί. Αυτό ισχύει για φάρμακα που εμπίπτουν στο πεδίο εφαρμογής της αξιολόγησης και έγκρισης κατά προτεραιότητα. Καλά νέα. Με τη σταδιακή βελτίωση της συσσώρευσης υποθέσεων, η ταχύτητα αναμονής και άλλων τύπων φαρμάκων θα επιταχυνθεί σε κάποιο βαθμό, γεγονός που θα αποτελέσει ένα σημαντικό βήμα για την επιτάχυνση της κυκλοφορίας νέων προϊόντων και την ενσωμάτωση της διεθνούς αξιολόγησης.
Επιπλέον, η Ανακοίνωση του CFDA (Αρ. 231, 2015) σχετικά με την υποβολή γνωμοδοτήσεων σχετικά με τις «Γνώμες για τη Διεξαγωγή της Αξιολόγησης Συνέπειας της Ποιότητας και της Αποτελεσματικότητας των Γενόσημων Φαρμάκων (Σχέδιο για Σχολιασμό)», σχετικά με την υποβολή γνωμοδοτήσεων για το πιλοτικό πρόγραμμα του συστήματος κατόχων άδειας κυκλοφορίας φαρμάκων και την καταχώριση χημικών φαρμάκων, οι Ανακοινώσεις σχετικά με τα δύο σχέδια διαβούλευσης για το σχέδιο εργασίας για την αναμόρφωση της ταξινόμησης και η ανακοίνωση (2015 Αρ. 221) σχετικά με τους κανονισμούς διαχείρισης για την υποβολή δοκιμών βιοϊσοδυναμίας χημικών γενόσημων φαρμάκων (Σχέδιο για σχολιασμό) κ.λπ. προκάλεσαν μεγάλο ενδιαφέρον από τον κλάδο.
Για το 2016, εάν αυτά τα σχέδια γνωμοδότησης δημοσιευτούν το ένα μετά το άλλο, αυτό θα προωθήσει και θα επιταχύνει την περαιτέρω ανάπτυξη της έρευνας και ανάπτυξης νέων φαρμάκων στη χώρα μου.
Ιατρικός εξοπλισμός:
2 σημαντικές νέες πολιτικές εισήχθησαν επίσημα
Όσον αφορά τα ιατροτεχνολογικά προϊόντα, το 2015 εκδόθηκαν επίσης 12 σχέδια για σχολιασμό. Μεταξύ αυτών, η επιστολή σχετικά με την υποβολή γνωμοδοτήσεων για θέματα που σχετίζονται με την κατάθεση κλινικών δοκιμών ιατροτεχνολογικών προϊόντων (Αρ. 25, 2015) που εκδόθηκε στις 28 Απριλίου 2015 δημοσιεύθηκε τον Ιούλιο του 2015. Στις 7, εκδόθηκε η επίσημη «Ανακοίνωση για θέματα που αφορούν την καταγραφή κλινικών δοκιμών ιατροτεχνολογικών προϊόντων».
Το 2016, υπάρχουν πολλοί κανονισμοί για τα προϊόντα στους οποίους αξίζει να αναμένουμε με ανυπομονησία. Μεταξύ αυτών, η «Πρακτική Διαχείρισης Ποιότητας για Κλινικές Δοκιμές Ιατροτεχνολογικών Προϊόντων (Σχέδιο για Αναθεώρηση)» και τα «Διοικητικά Μέτρα για τη Διαπίστευση Ιδρυμάτων Κλινικών Δοκιμών Ιατροτεχνολογικών Προϊόντων (Σχέδιο για Σχολιασμό)» σχετίζονται άμεσα με τις κλινικές δοκιμές.
1. Η νέα έκδοση του GCP για ιατρικό εξοπλισμό
Η «Πρακτική Διαχείρισης Ποιότητας για Κλινικές Δοκιμές Ιατρικών Συσκευών» αναφέρεται επίσης συχνά ως «Ορθή Κλινική Ποιότητα για ιατρικές συσκευές». Η προδιαγραφή έχει απασχολήσει ευρέως όλα τα μέρη από τότε που άρχισε να ζητά γνώμες το 2012. Ωστόσο, μετά από περισσότερα από 3 χρόνια, μέχρι το τέλος του 2015, δεν έχει ακόμη εισαχθεί επίσημα. Οι περισσότερες κλινικές δοκιμές εγχώριων ιατρικών συσκευών διεξάγονται με αναφορά στην ICH-GCP και την Ορθή Κλινική Ποιότητα για τα φάρμακα.
Παρόλο που το CFDA δημοσίευσε κάποτε τους "Κανονισμούς για τις Κλινικές Δοκιμές Ιατρικών Συσκευών (Διάταγμα Αρ. 5 του Γραφείου)" στις 17 Ιανουαρίου 2004, αφενός, οι κανονισμοί είναι σχετικά απλοί, μόνο αρχές, και η καθοδηγητική τους σημασία για τις δοκιμές είναι σχετικά αδύναμη. αφετέρου, μετά από περισσότερα από 10 χρόνια ανάπτυξης, έχει σημειωθεί μεγάλη πρόοδος σε όλες τις πτυχές των δοκιμών ιατρικών συσκευών. Διάφορα νέα πειραματικά σχέδια και τεχνολογίες υιοθετούνται συνεχώς και διάφορα νέα φαινόμενα εμφανίζονται το ένα μετά το άλλο. Αυτή η έκδοση των κανονισμών δεν μπορεί πλέον να καλύψει τις ανάγκες της πρακτικής εργασίας. Αυτός είναι ο λόγος για τον οποίο η βιομηχανία δίνει μεγάλη προσοχή στην ορθή κλινική πρακτική (GCP) για ιατρικές συσκευές.
Σύμφωνα με τη συνεχή επικοινωνία με το Τμήμα Διαχείρισης Εγγραφής Ιατρικών Συσκευών, ο κλάδος πιστεύει γενικά ότι εάν δεν υπάρξει ατύχημα, ο Γενικός Κανονισμός για την Εγγραφή Ιατρικών Συσκευών (GCP) θα πρέπει να εισαχθεί επίσημα το 2016 και ταυτόχρονα θα καταργηθούν οι αρχικοί κανονισμοί του 2004.
Συγκρίνοντας την έκδοση του 2015 του «Πρακτικού Διαχείρισης Ποιότητας για Κλινικές Δοκιμές Ιατρικών Συσκευών (Σχέδιο για Αναθεώρηση)» και τους «Κανονισμούς για τις Κλινικές Δοκιμές Ιατρικών Συσκευών (Διάταξη Αρ. 5 του Γραφείου)» του 2004, οι αλλαγές μεταξύ των δύο εκδόσεων είναι αρκετά μεγάλες. Η νέα έκδοση του GCP είναι πολύ πιο λειτουργική όσον αφορά την συγκεκριμένη εφαρμογή και έχει θεσπίσει αρκετά λεπτομερείς κανονισμούς σχετικά με τις απαιτήσεις για πειραματικά ιατρικά προϊόντα, την κατάθεση, τα έγγραφα έγκρισης δοκιμών, τις πολυκεντρικές κλινικές δοκιμές κ.λπ. Η αποζημίωση τραυματισμού, η μονάδα επικεφαλής δοκιμών, η δεοντολογία των υποκέντρων κ.λπ. ορίζονται επίσης με σαφήνεια στη νέα έκδοση του GCP.
Επομένως, η GCP ιατροτεχνολογικών προϊόντων είναι μία από τις προσδοκίες το 2016, με την ελπίδα να φέρει μια νέα ατμόσφαιρα στις κλινικές δοκιμές ιατροτεχνολογικών προϊόντων.
2. Πιστοποίηση προσόντων ιδρυμάτων δοκιμών ιατροτεχνολογικών προϊόντων
Στις 20 Ιουλίου 2015, δημοσιεύθηκαν τα «Διοικητικά Μέτρα για τη Διαπίστευση Ιδρυμάτων Κλινικών Δοκιμών Ιατροτεχνολογικών Προϊόντων (Σχέδιο για Σχολιασμό)». Στο παρελθόν, δεν υπήρχε ανεξάρτητο ίδρυμα κλινικών δοκιμών για ιατροτεχνολογικά προϊόντα. Εφόσον πρόκειται για πιστοποιημένο ίδρυμα κλινικών δοκιμών φαρμάκων, μπορεί να διεξάγει την κλινική δοκιμή της συσκευής εξ ορισμού. Ωστόσο, λαμβάνοντας υπόψη ότι εξακολουθούν να υπάρχουν διαφορές μεταξύ της συσκευής και του φαρμάκου, η ιατρική συσκευή θα πιστοποιεί μια παρτίδα ιδρυμάτων που διεξάγουν κλινικές δοκιμές. Αυτό είναι το υπόβαθρο για το προαναφερθέν προσχέδιο.
Η διαπίστευση των ιδρυμάτων κλινικών δοκιμών ήταν πάντα το επίκεντρο της προσοχής των επαγγελματιών υγείας. Στη χώρα μου, μια κατάσταση που έχει προκύψει τα τελευταία χρόνια είναι ότι υπάρχουν πολλά πειράματα και λίγα ιδρύματα, και η προσφορά είναι συχνά ελλιπής. Επομένως, πόσα ιδρύματα θα πιστοποιήσει η ιατρική συσκευή αυτή τη φορά; Μήπως ο κατάλογος των ιδρυμάτων κλινικών δοκιμών ιατρικών συσκευών επικαλύπτεται σε μεγάλο βαθμό με αυτόν των ιδρυμάτων κλινικών δοκιμών φαρμάκων; Είναι θέμα ανησυχίας για τον κλάδο.
Από το προσχέδιο για σχόλια προκύπτει ότι η πιστοποίηση των ιδρυμάτων κλινικών δοκιμών ιατροτεχνολογικών προϊόντων αποτελείται από σύστημα πιστοποίησης προσόντων + τακτικής αναθεώρησης, το οποίο μπορεί να χωριστεί σε τρεις περιπτώσεις: πιστοποίηση προσόντων, πρόσθετη πιστοποίηση επαγγελματικών προσόντων και συνέχιση της πιστοποίησης προσόντων. Το επαρχιακό γραφείο είναι υπεύθυνο για την αρχική αναθεώρηση (αναθεώρηση εγγράφων + επιτόπια επιθεώρηση, 60 εργάσιμες ημέρες) και το CFDA και η Επιτροπή Υγείας και Οικογενειακού Προγραμματισμού είναι υπεύθυνες για την ταυτοποίηση (επιτόπιος έλεγχος, 30 εργάσιμες ημέρες). Εάν αναγνωριστεί, θα εκδοθεί πιστοποιητικό πιστοποίησης κλινικών δοκιμών ιατροτεχνολογικών προϊόντων, με ισχύ 5 ετών.
Από τη γέννηση των ιδρυμάτων κλινικών δοκιμών, η πρόταση για ακύρωση της πιστοποίησης των ιδρυμάτων δεν έχει σταματήσει. Προς το παρόν, υπάρχουν πολλά πειράματα και λίγα ιδρύματα, και τα ιδρύματα βρίσκονται στην σχετικά ισχυρή πλευρά. Παρόλο που ο χορηγός φέρει την ευθύνη της εποπτείας και της διαχείρισης του έργου, στην πράξη, συχνά δεν είναι σε θέση να επιβλέπει πραγματικά το έργο του ιδρύματος κλινικών δοκιμών. Επειδή το ίδρυμα κλινικών δοκιμών αναλαμβάνει πολλά έργα ταυτόχρονα, ο αριθμός των συμμετεχόντων και των ερευνητών συχνά δεν μπορεί να καλύψει τις ανάγκες του έργου, γεγονός που αποτελεί έναν από τους λόγους για ορισμένα από τα προβλήματα στο πείραμα.
Επομένως, αποτελεί ασταμάτητη έκκληση προς τους χορηγούς να αποφασίσουν για τα δικά τους ερευνητικά κέντρα, όπως συμβαίνει με ξένες χώρες, να ακυρώσουν την πιστοποίηση ιδρυμάτων, να παρέχουν περισσότερες επιλογές και να αφήσουν την αγορά να καθορίσει τη φήμη των ερευνητικών κέντρων και των ερευνητών. Ωστόσο, ρεαλιστικά μιλώντας, μπορεί να είναι δύσκολο να ακυρωθεί η πιστοποίηση των ιδρυμάτων κλινικών δοκιμών βραχυπρόθεσμα και απαιτείται μια διαδικασία.
Το 2016 αναμένεται να εισαχθεί η μέθοδος πιστοποίησης για τα ιδρύματα δοκιμών ιατροτεχνολογικών προϊόντων, η οποία αποτελεί μια καλή αρχή για τις κλινικές δοκιμές ιατροτεχνολογικών προϊόντων.
【Εκτέλεση】
Από τις 22 Ιουλίου 2015, όσον αφορά το έργο αυτοεπιθεώρησης και επαλήθευσης κλινικών δοκιμών, έως τις 5 Ιανουαρίου 2016, 1622 έργα έχουν αποσυρθεί μέσω πολλαπλών γύρων και επί του παρόντος απομένουν 444 έργα.
Στις 23 Δεκεμβρίου 2015, το CFDA διοργάνωσε συμπόσιο για την επαλήθευση δεδομένων κλινικών δοκιμών φαρμάκων και υπέβαλε προτάσεις και απόψεις σχετικά με τα προβλήματα που εντοπίστηκαν στην επαλήθευση δεδομένων κλινικών δοκιμών φαρμάκων και την επόμενη εργασία επαλήθευσης. Η συνάντηση επεσήμανε ότι η απάτη στα δεδομένα κλινικών δοκιμών αποτελεί «καρκίνο» στην ανάπτυξη της φαρμακευτικής βιομηχανίας, η οποία υπονομεύει σοβαρά την υγιή ανάπτυξη της φαρμακευτικής έρευνας και ανάπτυξης και επηρεάζει σοβαρά τον μετασχηματισμό και την αναβάθμιση της φαρμακευτικής βιομηχανίας και την κοινωνική αξιοπιστία. Η επαλήθευση αποκάλυψε διάφορα προβλήματα στην φαρμακευτική Έρευνα και Ανάπτυξη, αντανακλώντας την έλλειψη ευθυνών των επιχειρήσεων, των ιατρικών ιδρυμάτων, των CRO και άλλων μερών, και είναι απαραίτητο να αναλογιστούμε και να αντλήσουμε διδάγματα. Ο πόνος στη διαδικασία επαλήθευσης είναι μια απαραίτητη διαδικασία για την αναγέννηση της φαρμακευτικής βιομηχανίας.
Ανυπομονώντας για το 2016, πώς θα είναι η κλινική δοκιμή μετά από αυτήν την επιθεώρηση;
Χορηγός:
Πραγματικά αναλάβετε την ευθύνη
Οι χορηγοί που εντόπισαν προβλήματα σε αυτόν τον έλεγχο όχι μόνο έχασαν όλη την αρχική τους επένδυση, αλλά δεν τους επιτράπηκε να δηλώσουν νέα προϊόντα εντός των επόμενων τριών ετών. Όσοι διαπιστώθηκε ότι διέπραξαν απάτη θα διερευνηθούν επίσης για την ανάληψη νομικής ευθύνης και η τιμωρία δεν είναι πολύ αυστηρή.
Στο παρελθόν, ορισμένοι χορηγοί δεν θεωρούσαν τις κλινικές δοκιμές ως βασικό βήμα για την επαλήθευση της αποτελεσματικότητας των προϊόντων τους, θεωρώντας ότι ήταν υπεύθυνοι για τη χρήση ναρκωτικών από τους ανθρώπους, αλλά θεωρούσαν τις κλινικές δοκιμές ως εμπόδια πριν από την κυκλοφορία του προϊόντος και προσπαθούσαν να αποφύγουν ή να παρακάμψουν τις κλινικές δοκιμές. Ή ολοκλήρωναν κλινικές δοκιμές με χαμηλότερο κόστος και σε μικρότερο χρόνο.
Από αυτή την άποψη, οι χορηγοί συχνά αντιμετωπίζουν τα ακόλουθα προβλήματα: Πρώτον, δεν δίνουν αρκετή προσοχή στις κλινικές δοκιμές και μειώνουν τυφλά το κόστος και τον χρόνο των δοκιμών.
Στην «Ειδοποίηση του CFDA για την Περαιτέρω Ενίσχυση της Αυτοεπιθεώρησης και Επαλήθευσης Δεδομένων Κλινικών Δοκιμών Φαρμάκων» (Αρ. 266 του 2015) που εκδόθηκε στις 17 Δεκεμβρίου 2015, επισημαίνεται: «Ο αιτών είναι ο εκκινητής και ο δικαιούχος κλινικών δοκιμών φαρμάκων και είναι υπεύθυνος για την καταχώριση κλινικών δοκιμών φαρμάκων. Τα δηλωμένα δεδομένα φέρουν πλήρη νομική ευθύνη».
Επομένως, μετά από αυτό το έργο επαλήθευσης, η συντριπτική πλειοψηφία των χορηγών έχει διευκρινίσει τις ευθύνες της και το τίμημα που καταβλήθηκε για αυτό είναι αρκετά βαρύ. Αναμένεται ότι από το 2016, οι χορηγοί θα μπορούν πραγματικά να αναλάβουν τις δικές τους ευθύνες και να βλέπουν τις κλινικές δοκιμές από επιστημονική και μακροπρόθεσμη οπτική γωνία, όχι μόνο από βραχυπρόθεσμα συμφέροντα.
CRO:
Η αύξηση των τελών γίνεται τάση
Μετά από περισσότερα από 10 χρόνια ανάπτυξης, ένας μεγάλος αριθμός οργανισμών έρευνας βάσει συμβολαίου (CRO) έχει εμφανιστεί στην Κίνα. Το κόστος των CRO είναι κυρίως το ανθρώπινο δυναμικό, επομένως το όριο εισόδου στον κλάδο είναι σχετικά χαμηλό, ενώ ο ανταγωνισμός σε ολόκληρη την αγορά είναι επίσης έντονος.
Τα τελευταία χρόνια, η κατάσταση της φαρμακευτικής έρευνας και ανάπτυξης είναι σχετικά σοβαρή, με υψηλό ποσοστό αποτυχίας και μεγάλη οικονομική πίεση. Υπό αυτές τις συνθήκες, πολλές μεγάλες εταιρείες έχουν μειώσει τα έξοδα έρευνας και ανάπτυξης. Προκειμένου να αντιμετωπίσουν τον άγριο ανταγωνισμό των παραγγελιών, οι μεμονωμένες εταιρείες CRO προσαρμόστηκαν στις διάφορες απαιτήσεις των χορηγών και υπέγραψαν ακόμη και συμφωνία «εγγυημένης έγκρισης».
Κατά τη διαδικασία υλοποίησης του έργου, ο CRO πρέπει όχι μόνο να ανταποκρίνεται στις διάφορες απαιτήσεις του χορηγού, αλλά και να διατηρεί τη συνεργασία μεταξύ ερευνητών και ερευνητικών κέντρων, καθώς και να ελέγχει το κόστος για τη βελτίωση των κερδών. Η αποτυχία των μεμονωμένων CRO να τηρούν τις αρχές και τα οικονομικά αποτελέσματα υπό την πίεση διαφόρων παραγόντων είναι επίσης ένας από τους λόγους για τα προβλήματα ποιότητας των δεδομένων.
Σε αυτήν την επιθεώρηση, τα παραπάνω ζητήματα έχουν καταγραφεί και ανακοινωθεί, και έχουν ανακοινωθεί οι εταιρείες CRO που εμπλέκονται, γεγονός που θα προωθήσει περαιτέρω την αυτοπειθαρχία του κλάδου. Το 2016, είναι δύσκολο για τους CRO να βασίζονται στον ανταγωνισμό χαμηλών τιμών για την εκτίμηση έργων. Η αύξηση των τελών έχει γίνει τάση. Αλλά ταυτόχρονα με την αύξηση των τελών, υπάρχει επίσης η ελπίδα ότι η υπηρεσία μπορεί να βελτιωθεί για να διασφαλιστεί η πρόοδος και η ποιότητα των κλινικών δοκιμών.
Ιδρύματα κλινικών δοκιμών:
Να είστε πιο προσεκτικοί στην ανάληψη έργων
Για μεγάλο χρονικό διάστημα, τα ιδρύματα κλινικών δοκιμών και οι ερευνητές έχουν παραπονεθεί περισσότερο για τη σημασία που αποδίδεται στο έργο, ειδικά ορισμένοι κύριοι ερευνητές έχουν μόνο λίγο χρόνο στη διάθεσή τους για τη δοκιμή και δεν μπορούν να εγγυηθούν την πρόοδο και την ποιότητα της έρευνας. Δεδομένου ότι ο ερευνητής είναι η δημιουργός των δεδομένων των δοκιμών και το ερευνητικό κέντρο είναι η πραγματική πηγή των δεδομένων, αποτελεί θεμελιώδη λύση ο έλεγχος της ποιότητας της δοκιμής από την πηγή δεδομένων.
Μετά από αυτό το έργο επαλήθευσης, η γενική τάση το 2016 είναι ότι, αφενός, τα ιδρύματα κλινικών δοκιμών θα επιλέξουν πιο προσεκτικά τα έργα δοκιμών που θα αναλάβουν· αφετέρου, τα επόμενα έργα θα ληφθούν σοβαρά υπόψη για να διασφαλιστεί η ποιότητα των δοκιμών.
Αυτό θέτει επίσης υψηλότερες απαιτήσεις για τον χορηγό: πριν από την έναρξη της κλινικής δοκιμής, ο χορηγός πρέπει να την λάβει σοβαρά υπόψη, να την αναλύσει προσεκτικά και να παράσχει αρκετές πληροφορίες και δεδομένα που να υποστηρίζουν την αναγκαιότητα και τη σκοπιμότητα της κλινικής δοκιμής, προκειμένου να πείσει το ίδρυμα κλινικών δοκιμών και τον ερευνητή να αναλάβουν το έργο.
Συμπέρασμα >>>
Το 2015 είναι μια χρονιά ραγδαίων αλλαγών, που προωθούν ραγδαίες αλλαγές στον κλάδο. Το 2016 θα είναι μια χρονιά σταθερής ανάπτυξης, με στόχο τη μετατροπή των αλλαγών σε κινητήριες δυνάμεις και την εφαρμογή διαφόρων μέτρων για την πραγματική προώθηση μιας υγιούς, διαφανούς και εύρυθμης βιομηχανίας.


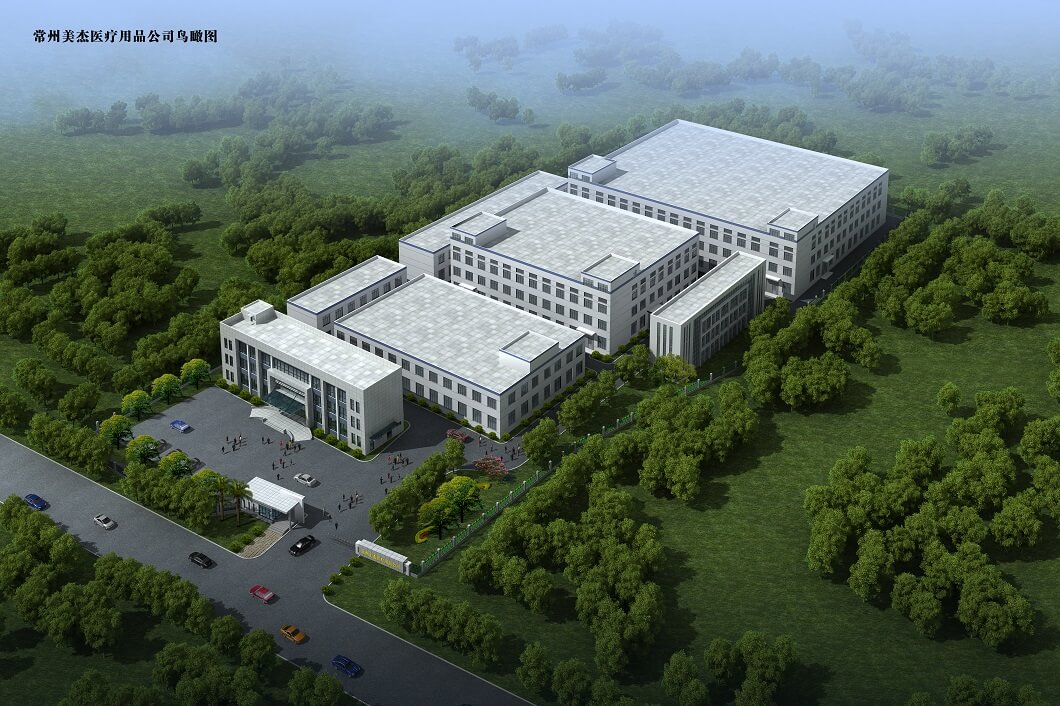
Η Changzhou Major Medical Products Co., Ltd. ιδρύθηκε τον Ιούνιο του 2005, με εξειδίκευση στον τομέα των ιατρικών εφοδίων εδώ και 17 χρόνια. Είναι μια επιχείρηση υψηλής τεχνολογίας με προσανατολισμό στην ποιότητα, που ασχολείται με την έρευνα και ανάπτυξη, την παραγωγή και τις πωλήσεις προηγμένων ιατρικών επιδέσμων.