


Categorías de noticias
【Reglamento】
fármaco:
Se publicaron oficialmente varios borradores para comentarios.
Según la información publicada en el sitio web de la CFDA, en 2015 se emitieron un total de 12 borradores para consulta, algunos de los cuales se espera que se promulguen oficialmente en 2016.
Para los proyectos de solicitud que han estado en cola durante muchos años, vale la pena esperar con interés el anuncio de la CFDA del 13 de noviembre de 2015 sobre la solicitud de opiniones sobre "Opiniones sobre cómo resolver el retraso en las solicitudes de registro de medicamentos y la implementación de la revisión y aprobación prioritarias (borrador para comentarios)" (2015 No. 227).
En este borrador de consulta, se definen claramente el alcance de la revisión y aprobación prioritarias (que incluyen medicamentos nuevos, medicamentos con necesidad clínica urgente y medicamentos con calidad significativamente mejorada), así como el proceso de revisión y aprobación prioritarias. También se establecen disposiciones específicas para los requisitos de trabajo de la revisión y aprobación y el plazo para cada etapa.
Si la normativa se implementa oficialmente en 2016, la lentitud en la revisión y aprobación que ha afectado a la industria durante años, generando un retraso que perjudica el lanzamiento de nuevos productos, podría aliviarse. Esto aplica a los medicamentos sujetos a revisión y aprobación prioritarias. Buenas noticias. Con la mejora gradual de la lentitud en la tramitación, la velocidad de otros tipos de medicamentos también se acelerará en cierta medida, lo que representará un paso importante para agilizar el lanzamiento de nuevos productos y la integración de la revisión internacional.
Además, el Anuncio de la CFDA (n.° 231, 2015) sobre la solicitud de opiniones sobre las "Opiniones sobre la realización de la evaluación de la consistencia de la calidad y la eficacia de los medicamentos genéricos (borrador para comentarios)", sobre la solicitud del plan piloto del sistema de titulares de la autorización de comercialización de medicamentos y el registro de medicamentos químicos Anuncios sobre los dos borradores de consulta para el plan de trabajo de reforma de la clasificación, y el anuncio (n.° 221, 2015) sobre las normas de gestión para la presentación de pruebas de bioequivalencia de medicamentos genéricos químicos (borrador para comentarios), etc., preocupan ampliamente a la industria.
Si estos borradores de opinión se publican uno tras otro en 2016, se promoverá y acelerará el desarrollo de la investigación y el desarrollo de nuevos fármacos en mi país.
Equipo médico:
Se introdujeron oficialmente dos nuevas políticas importantes.
En lo que respecta a dispositivos médicos, en 2015 también se publicaron 12 borradores para comentarios. Entre ellos, la carta solicitando opiniones sobre asuntos relacionados con la presentación de ensayos clínicos de dispositivos médicos (n.° 25, 2015), emitida el 28 de abril de 2015, se publicó en julio de 2015. El día 7 se publicó el anuncio oficial sobre asuntos relativos al registro de ensayos clínicos de dispositivos médicos.
En 2016, hay muchas regulaciones sobre dispositivos que vale la pena esperar. Entre ellas, la "Práctica de gestión de calidad para ensayos clínicos de dispositivos médicos (borrador para revisión)" y las "Medidas administrativas para la acreditación de instituciones de ensayos clínicos de dispositivos médicos (borrador para comentarios)" están directamente relacionadas con los ensayos clínicos.
1. La nueva versión de las Buenas Prácticas Clínicas (BPC) para equipos médicos.
La "GCP" (Prácticas de Gestión de la Calidad para Ensayos Clínicos de Dispositivos Médicos) también se conoce como "GCP para dispositivos médicos". Esta especificación ha generado gran interés entre todas las partes interesadas desde que se inició la consulta pública en 2012. Sin embargo, tras más de tres años, a finales de 2015, aún no se había publicado oficialmente. La mayoría de los ensayos clínicos de dispositivos médicos nacionales se realizan siguiendo las directrices ICH-GCP y las GCP para medicamentos.
Aunque la CFDA promulgó el 17 de enero de 2004 el "Reglamento sobre ensayos clínicos de dispositivos médicos (Orden n.º 5 de la Oficina)", dicho reglamento es relativamente simple, basado únicamente en principios, y su relevancia para los ensayos es limitada. Por otro lado, tras más de diez años de desarrollo, se han logrado grandes avances en todos los aspectos de las pruebas de dispositivos médicos. Se han adoptado continuamente nuevos diseños experimentales y tecnologías, y han surgido diversos fenómenos novedosos. Esta versión del reglamento ya no satisface las necesidades del trabajo práctico. Por ello, la industria presta gran atención a las Buenas Prácticas Clínicas (BPC) para dispositivos médicos.
Según la comunicación continua con el Departamento de Gestión de Registro de Dispositivos Médicos, la industria en general cree que, si no hay ningún imprevisto, las Buenas Prácticas Clínicas (BPC) para dispositivos médicos deberían introducirse oficialmente en 2016 y, al mismo tiempo, se derogarán las regulaciones originales de 2004.
Al comparar la versión de 2015 de las "Prácticas de Gestión de la Calidad para Ensayos Clínicos de Dispositivos Médicos (Borrador para Revisión)" con el "Reglamento sobre Ensayos Clínicos de Dispositivos Médicos (Orden N.° 5 de la Oficina)" de 2004, se observan cambios significativos entre ambas versiones. La nueva versión de las Buenas Prácticas Clínicas (BPC) es mucho más práctica en su implementación específica y establece regulaciones detalladas sobre los requisitos para dispositivos médicos experimentales, la presentación de solicitudes, los documentos de aprobación de pruebas, los ensayos clínicos multicéntricos, etc. Asimismo, la nueva versión de las BPC define claramente aspectos como la compensación por lesiones, la unidad responsable del ensayo y la ética de los subcentros.
Por lo tanto, las Buenas Prácticas Clínicas (BPC) para dispositivos médicos son una de las expectativas para 2016, con la esperanza de aportar un nuevo ambiente a los ensayos clínicos de dispositivos médicos.
2. Certificación de cualificación de las instituciones de ensayo de dispositivos médicos
El 20 de julio de 2015 se publicó el documento "Medidas Administrativas para la Acreditación de Instituciones de Ensayos Clínicos de Dispositivos Médicos (Borrador para Comentarios)". Anteriormente, no existía una institución independiente de ensayos clínicos para dispositivos médicos. Bastaba con que una institución de ensayos clínicos de medicamentos estuviera certificada para realizar los ensayos clínicos del dispositivo; sin embargo, dado que aún existen diferencias entre el dispositivo y el medicamento, la institución de ensayos clínicos de dispositivos médicos certifica un conjunto de dispositivos. Este es el contexto del borrador mencionado.
La acreditación de las instituciones de ensayos clínicos siempre ha sido un tema central para los profesionales. En mi país, en los últimos años se ha observado una situación de gran cantidad de experimentos y pocas instituciones, lo que a menudo genera escasez de oferta. Por lo tanto, ¿cuántas instituciones se certificarán esta vez para los dispositivos médicos? ¿Existe una superposición significativa entre la lista de instituciones de ensayos clínicos de dispositivos médicos y la de instituciones de ensayos clínicos de medicamentos? Esta es una cuestión que preocupa a la industria.
Como se puede observar en el borrador para comentarios, la certificación de las instituciones de ensayos clínicos de dispositivos médicos se compone de un sistema de acreditación de cualificaciones y revisión periódica, que se divide en tres situaciones: acreditación de cualificaciones, acreditación de cualificaciones profesionales adicionales y continuación de la acreditación de cualificaciones. La oficina provincial es responsable de la revisión inicial (revisión de documentos + inspección in situ, 60 días hábiles), y la CFDA y la Comisión de Salud y Planificación Familiar son responsables de la identificación (verificación aleatoria, 30 días hábiles). Si se reconoce, se emitirá un certificado de cualificación para ensayos clínicos de dispositivos médicos, válido por 5 años.
Desde el surgimiento de las instituciones de ensayos clínicos, la sugerencia de cancelar la certificación institucional no ha cesado. Actualmente, existen numerosos experimentos y pocas instituciones, y estas últimas se encuentran en una posición relativamente sólida. Si bien el patrocinador asume la responsabilidad de supervisar y gestionar el proyecto, en la práctica, a menudo no puede supervisar realmente el trabajo de la institución de ensayos clínicos. Esto se debe a que la institución de ensayos clínicos realiza múltiples proyectos simultáneamente, por lo que el número de sujetos e investigadores suele ser insuficiente para cubrir las necesidades del proyecto, lo cual es una de las razones de algunos de los problemas que se presentan en los experimentos.
Por lo tanto, es imperativo que los patrocinadores decidan sobre sus propios centros de investigación, como en el extranjero, cancelen la certificación institucional, ofrezcan más opciones y dejen que el mercado determine la reputación de los centros de investigación y los investigadores. Sin embargo, en la práctica, puede resultar difícil cancelar la certificación de las instituciones de ensayos clínicos a corto plazo, y se requiere un proceso.
En 2016, se prevé la introducción del método de certificación para las instituciones de pruebas de dispositivos médicos, lo que supone un buen comienzo para los ensayos clínicos de dispositivos médicos.
【Ejecución】
Desde el 22 de julio de 2015, en el marco del trabajo de autoinspección y verificación de ensayos clínicos, al 5 de enero de 2016 se habían retirado 1622 proyectos en varias rondas, quedando actualmente 444 proyectos.
El 23 de diciembre de 2015, la CFDA celebró un simposio sobre la verificación de datos de ensayos clínicos de medicamentos, donde presentó sugerencias y opiniones sobre los problemas detectados en dicha verificación y las futuras líneas de trabajo. En la reunión se señaló que el fraude en los datos de los ensayos clínicos es un "cáncer" para el desarrollo de la industria farmacéutica, que socava gravemente el desarrollo saludable de la investigación y el desarrollo farmacéuticos, y afecta seriamente la transformación y modernización de la industria farmacéutica y su credibilidad social. La verificación reveló diversos problemas en la I+D farmacéutica, reflejando la falta de responsabilidad de las empresas, las instituciones médicas, las CRO y otras partes involucradas, por lo que es necesario reflexionar y extraer lecciones. El proceso de verificación es fundamental para el renacimiento de la industria farmacéutica.
De cara a 2016, ¿cómo será el ensayo clínico tras esta inspección?
Patrocinador:
Asume realmente la responsabilidad.
Los patrocinadores que detectaron irregularidades en esta inspección no solo perdieron toda su inversión inicial, sino que además no se les permitió lanzar nuevos productos durante los próximos tres años. Quienes resultaron ser fraudulentos también serán investigados por su responsabilidad legal, y la sanción no es demasiado severa.
En el pasado, algunos patrocinadores no consideraban los ensayos clínicos como un paso clave para verificar la eficacia de sus productos, con una actitud de responsabilidad hacia el uso de medicamentos por parte de la población. En cambio, veían los ensayos clínicos como obstáculos antes del lanzamiento del producto e intentaban evitarlos o eludirlos, o bien, completarlos a un menor costo y en menos tiempo.
Desde esta perspectiva, los patrocinadores suelen tener los siguientes problemas: En primer lugar, no prestan suficiente atención a los ensayos clínicos y reducen indiscriminadamente el coste y el tiempo de los mismos;
En el "Aviso de la CFDA sobre el fortalecimiento de la autoinspección y verificación de los datos de ensayos clínicos de medicamentos" (n.º 266 de 2015), emitido el 17 de diciembre de 2015, se señaló: "El solicitante es el iniciador y beneficiario de los ensayos clínicos de medicamentos, y es responsable del registro de dichos ensayos. Los datos declarados conllevan plena responsabilidad legal".
Por lo tanto, tras este trabajo de verificación, la gran mayoría de los patrocinadores han aclarado sus responsabilidades, y el precio pagado por ello es bastante alto. Se espera que a partir de 2016, los patrocinadores puedan asumir plenamente sus responsabilidades y considerar los ensayos clínicos desde una perspectiva científica y a largo plazo, y no solo desde intereses a corto plazo.
CRO:
El aumento de las tarifas se convierte en una tendencia.
Tras más de 10 años de desarrollo, han surgido en China numerosas organizaciones de investigación por contrato (CRO, por sus siglas en inglés). El principal coste de una CRO reside en la mano de obra, por lo que el acceso a este sector es relativamente fácil, y la competencia en todo el mercado es feroz.
En los últimos años, la situación de la investigación y el desarrollo farmacéutico ha sido bastante difícil, con una alta tasa de fracaso y una gran presión económica. Ante esta situación, muchas grandes empresas han recortado sus gastos en investigación y desarrollo. Para competir ferozmente por los contratos, algunas empresas de investigación por contrato (CRO) se adaptaron a los diversos requisitos de los patrocinadores e incluso firmaron acuerdos de "aprobación garantizada".
Durante la implementación del proyecto, la CRO no solo debe cumplir con los diversos requisitos del patrocinador, sino también mantener la cooperación entre investigadores y centros de investigación, y controlar los costos para optimizar las ganancias. El incumplimiento de los principios y objetivos por parte de las CRO, bajo la presión de diversos factores, es también una de las causas de los problemas de calidad de los datos.
En esta inspección, se han enumerado y anunciado los problemas mencionados anteriormente, así como las empresas CRO involucradas, lo que fomentará aún más la autodisciplina en el sector. En 2016, a las CRO les resulta difícil basarse en la competencia de precios bajos para presupuestar proyectos; el aumento de las tarifas se ha convertido en una tendencia. Sin embargo, al mismo tiempo que aumentan las tarifas, también se espera que se mejore el servicio para garantizar el progreso y la calidad de los ensayos clínicos.
Instituciones de ensayos clínicos:
Sea más cauteloso al emprender proyectos.
Durante mucho tiempo, las instituciones de ensayos clínicos y los investigadores se han quejado de la excesiva importancia que se le da al proyecto, especialmente porque algunos investigadores principales disponen de poco tiempo para dedicar al ensayo y no pueden garantizar el progreso ni la calidad de la investigación. Dado que el investigador es quien genera los datos de la prueba y el centro de investigación es la fuente real de dichos datos, resulta fundamental controlar la calidad de la prueba desde la fuente de datos.
Tras este trabajo de verificación, la tendencia general en 2016 es que, por un lado, las instituciones de ensayos clínicos seleccionarán con mayor cuidado los proyectos de ensayo que emprenderán; por otro lado, los próximos proyectos se tomarán más en serio para garantizar la calidad de los ensayos.
Esto también plantea mayores exigencias para el patrocinador: antes del inicio del ensayo clínico, el patrocinador debe tomarlo en serio, analizarlo cuidadosamente y proporcionar suficiente información y datos para respaldar la necesidad y viabilidad del ensayo clínico, con el fin de convencer a la institución del ensayo clínico y al investigador para que se hagan cargo del proyecto.
Conclusión >>>
2015 es un año de cambios rápidos, que impulsan transformaciones aceleradas en la industria; 2016 será un año de desarrollo estable, con la esperanza de convertir los cambios en fuerzas motrices e implementar diversas medidas para promover verdaderamente un desarrollo industrial saludable, transparente y ordenado.


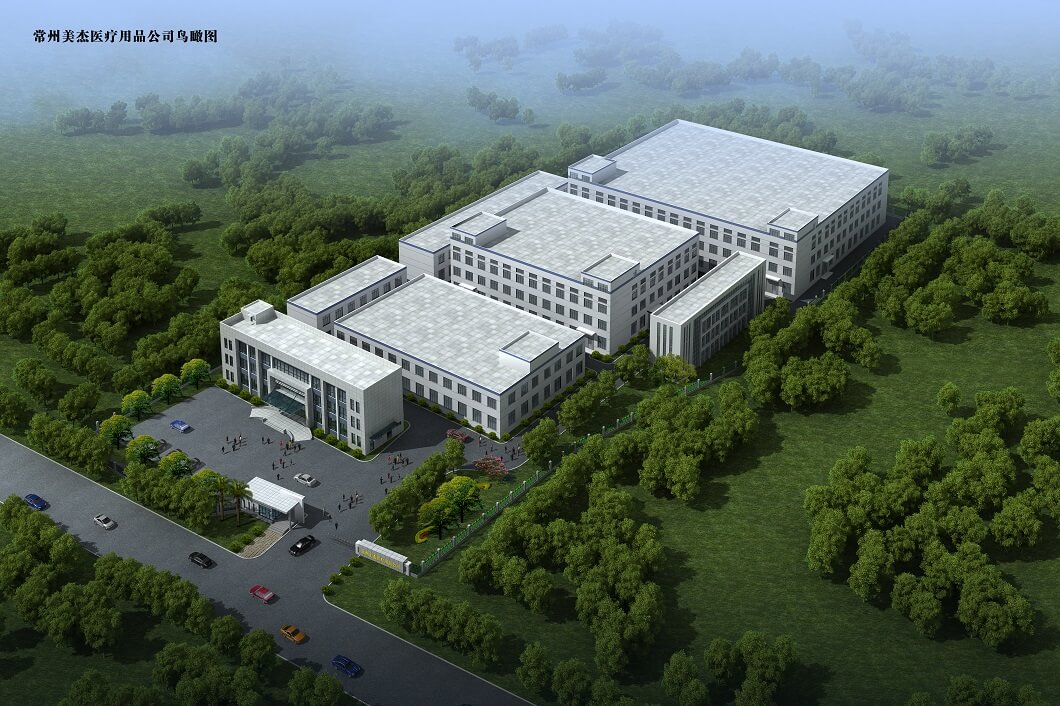
Changzhou Major Medical Products Co., Ltd. se fundó en junio de 2005 y lleva 17 años dedicada al sector de suministros médicos. Es una empresa de alta tecnología, orientada a la calidad, que se dedica a la investigación, el desarrollo, la producción y la venta de apósitos médicos avanzados.