


Nyhetskategorier
【Föreskrifter】
läkemedel:
Flera utkast för kommentarer har officiellt utfärdats
Enligt informationen som publicerats på CFDA:s webbplats utfärdades totalt 12 utkast för samråd under 2015, varav några förväntas bli officiellt offentliggjorda under 2016.
För de ansökningsprojekt som har legat i kö i många år är CFDA:s tillkännagivande den 13 november 2015 om inhämtning av yttranden om "Opinions on Solving the Backlog of Drug Registration Applications and Implementing Priority Review and Approval (Draft for Comment)" (2015 nr 227) värt att se fram emot.
I detta utkast till samråd definieras omfattningen av prioriterad granskning och godkännande (inklusive nya läkemedel, läkemedel i akut kliniskt behov och läkemedel med avsevärt förbättrad kvalitet), samt processen för prioriterad granskning och godkännande, tydligt. Specifika bestämmelser görs också för arbetskraven för granskning och godkännande samt tidsgränsen för varje steg.
Om förordningen officiellt införs 2016 kan den långsamma gransknings- och godkännandetakt som har plågat branschen i många år, vilket har resulterat i en eftersläpning som påverkar lanseringen av nya produkter, lindras. Detta gäller läkemedel som omfattas av prioriterad granskning och godkännande. Goda nyheter. Med den gradvisa förbättringen av eftersläpningen kommer köhastigheten för andra typer av läkemedel också att öka i viss mån, vilket kommer att vara ett viktigt steg för att påskynda lanseringen av nya produkter och integrationen av internationell granskning.
Dessutom CFDA:s tillkännagivande (nr 231, 2015) om inhämtning av yttranden om "Yttrandena om genomförande av konsekvensutvärdering av kvalitet och effekt hos generiska läkemedel (utkast för kommentarer)", om inhämtning av pilotprojektet för systemet med innehavare av läkemedelsförsäljningstillstånd och registrering av kemiska läkemedel, tillkännagivanden om de två samrådsutkasten för arbetsplanen för klassificeringsreformen, och tillkännagivandet (2015 nr 221) om hanteringsföreskrifter för inlämning av bioekvivalenstester för kemiska generiska läkemedel (utkast för kommentarer), etc. Brett oroat av branschen.
Om dessa utkast till yttranden släpps efter varandra under 2016 kommer det att främja och påskynda den fortsatta utvecklingen av forskning och utveckling av nya läkemedel i mitt land.
Medicinsk utrustning:
2 viktiga nya policyer introducerades officiellt
När det gäller medicintekniska produkter utfärdades även 12 utkast för kommentarer under 2015. Bland dessa publicerades i juli 2015 brevet om inhämtning av yttranden i frågor som rör registrering av kliniska prövningar av medicintekniska produkter (nr 25, 2015) utfärdat den 28 april 2015. Den 7:e utfärdades det officiella "Tillkännagivandet om frågor som rör registrering av kliniska prövningar av medicintekniska produkter".
År 2016 finns det många förordningar om medicintekniska prövningar som är värda att se fram emot. Bland dem är "Kvalitetsledningspraxis för kliniska prövningar av medicintekniska produkter (utkast till granskning)" och "Administrativa åtgärder för ackreditering av institutioner för kliniska prövningar av medicintekniska produkter (utkast till kommentar)" direkt relaterade till kliniska prövningar.
1. Den nya versionen av GCP för medicinsk utrustning
"Kvalitetsledningspraxis för kliniska prövningar av medicintekniska produkter" kallas ofta även för "GCP för medicintekniska produkter". Specifikationen har varit allmänt uppmärksammad av alla parter sedan den började inhämta synpunkter 2012. Men efter mer än 3 år, i slutet av 2015, finns det fortfarande inget officiellt införande. De flesta kliniska prövningar av medicintekniska produkter för hushållsbruk utförs med hänvisning till ICH-GCP och läkemedels-GCP.
Även om CFDA en gång utfärdade "Regulations on Clinical Trials of Medical Devices (Order No. 5 of the Bureau)" den 17 januari 2004, är bestämmelserna å ena sidan relativt enkla, endast principer, och deras vägledande betydelse för prövningar är relativt svag. Å andra sidan har stora framsteg gjorts inom alla aspekter av testning av medicintekniska produkter efter mer än 10 års utveckling. Olika nya experimentella designer och tekniker har kontinuerligt antagits, och olika nya fenomen har dykt upp efter varandra. Denna version av bestämmelserna kan inte längre uppfylla behoven i praktiken. Det är därför branschen ägnar stor uppmärksamhet åt GCP för medicintekniska produkter.
Enligt den kontinuerliga kommunikationen med avdelningen för registrering av medicintekniska produkter anser branschen generellt att om det inte sker någon olycka bör den medicintekniska godkännandestandarden (GCP) officiellt införas 2016, och samtidigt kommer de ursprungliga bestämmelserna från 2004 att avskaffas.
Om man jämför 2015 års version av "Quality Management Practice for Clinical Trials of Medical Devices (Draft for Review)" och 2004 års "Regulations on Clinical Trials of Medical Devices (Order No. 5 of the Bureau)", är skillnaderna mellan de två versionerna ganska stora. Den nya versionen av GCP är mycket mer praktiskt genomförbar när det gäller specifik implementering och har infört ganska detaljerade bestämmelser om kraven för experimentella medicintekniska produkter, anmälan, godkännandedokument för test, kliniska prövningar vid flera center etc.; skadestånd, prövningsledande enhet, etik vid undercenter etc. är också tydligt definierade i den nya versionen av GCP.
Därför är GCP för medicintekniska produkter en av förväntningarna under 2016, i hopp om att skapa en ny atmosfär för kliniska prövningar av medicintekniska produkter.
2. Kvalificeringscertifiering av institutioner för testning av medicintekniska produkter
Den 20 juli 2015 publicerades "Administrativa åtgärder för ackreditering av institutioner för klinisk prövning av medicintekniska produkter (utkast för kommentar)". Tidigare fanns det ingen oberoende institution för klinisk prövning av medicintekniska produkter. Så länge det är en certifierad institution för klinisk prövning av läkemedel kan den utföra klinisk prövning av produkten som standard. Men med tanke på att det fortfarande finns skillnader mellan produkten och läkemedlet kommer den medicintekniska produkten att certifiera en grupp av testinstitutioner. Detta är bakgrunden till ovan nämnda utkast till publicering.
Ackrediteringen av institutioner för kliniska prövningar har alltid varit i fokus för yrkesverksamma. I mitt land har en situation som uppstått under senare år varit att det finns många experiment och få institutioner, och tillgången är ofta bristfällig. Hur många institutioner kommer därför att certifiera den medicintekniska produkten den här gången? Överlappar listan över institutioner för kliniska prövningar av medicintekniska produkter i hög grad listan över institutioner för kliniska prövningar av läkemedel? Det är en fråga som oroar branschen.
Av utkastet till kommentarer framgår att certifieringen av institutioner för kliniska prövningar av medicintekniska produkter består av kvalifikationsackreditering + ett regelbundet granskningssystem, vilket kan delas in i tre situationer: kvalifikationsackreditering, ytterligare ackreditering av yrkeskvalifikationer och fortsättning av kvalifikationsackreditering. Den provinsiella byrån ansvarar för den inledande granskningen (dokumentgranskning + inspektion på plats, 60 arbetsdagar), och CFDA och Health and Family Planning Commission ansvarar för identifieringen (stickprovskontroll, 30 arbetsdagar). Om certifieringen erkänns utfärdas ett kvalifikationscertifikat för kliniska prövningar av medicintekniska produkter, giltigt i 5 år.
Sedan kliniska prövningsinstitutioners födelse har förslaget att avbryta institutionell certifiering inte upphört. För närvarande finns det många experiment och få institutioner, och institutionerna är relativt starka. Även om sponsorn axlar ansvaret för att övervaka och leda projektet, är det ofta omöjligt att i det faktiska arbetet verkligen övervaka arbetet vid den kliniska prövningsinstitutionen. Eftersom den kliniska prövningsinstitutionen genomför flera projekt samtidigt kan antalet försökspersoner och forskare ofta inte tillgodose projektets behov, vilket är en av orsakerna till några av problemen i experimentet.
Därför är det en ostoppbar uppmaning för sponsorer att själva välja sina forskningscentra, precis som utländska länder, avbryta institutionell certifiering, erbjuda fler valmöjligheter och låta marknaden bestämma forskningscentra och forskares rykte. Realistiskt sett kan det dock vara svårt att avbryta certifieringen av kliniska prövningsinstitutioner på kort sikt, och en process krävs.
Under 2016 förväntas certifieringsmetoden för testinstitut för medicintekniska produkter införas, vilket är en bra början för kliniska prövningar av medicintekniska produkter.
【Utförande】
Från och med den 22 juli 2015, när det gäller självinspektion och verifiering av kliniska prövningar, har 1622 projekt fram till den 5 januari 2016 dragits tillbaka genom flera omgångar, och det finns för närvarande 444 projekt kvar.
Den 23 december 2015 höll CFDA ett symposium om verifiering av data från kliniska läkemedelsprövningar och lade fram förslag och åsikter om de problem som uppstått vid verifiering av data från kliniska läkemedelsprövningar och det kommande verifieringsarbetet. Mötet påpekade att bedrägerier med data från kliniska prövningar är en "cancer" i läkemedelsindustrins utveckling, vilket allvarligt undergräver den sunda utvecklingen av läkemedelsforskning och -utveckling, och allvarligt påverkar omvandlingen och uppgraderingen av läkemedelsindustrin och den sociala trovärdigheten. Verifieringen avslöjade olika problem inom läkemedelsforskning och -utveckling, vilket återspeglar bristen på ansvar hos företag, medicinska institutioner, CRO:er och andra parter, och det är nödvändigt att reflektera över och dra lärdomar. Smärtan i verifieringsprocessen är en nödvändig process för läkemedelsindustrins återfödelse.
Med tanke på 2016, hur kommer den kliniska prövningen att se ut efter denna inspektion?
Sponsor:
Ta verkligen ansvar
De sponsorer som hittade problem i denna inspektion förlorade inte bara hela sin initiala investering, utan fick inte heller deklarera nya produkter inom de kommande tre åren. De som visade sig vara bedrägerier kommer också att utredas för rättsligt ansvar, och straffet är inte alltför hårt.
Tidigare såg vissa sponsorer inte kliniska prövningar som ett viktigt steg för att verifiera effektiviteten hos sina produkter, med en attityd att ta ansvar för människors läkemedelsanvändning. De betraktade kliniska prövningar som hinder innan produkten lanserades och försökte undvika eller kringgå kliniska prövningar. Eller genomföra kliniska prövningar till en lägre kostnad och på kortare tid.
Ur detta perspektiv har sponsorer ofta följande problem: För det första ägnar de inte tillräckligt mycket uppmärksamhet åt kliniska prövningar och minskar blint kostnaden och tiden för prövningarna;
I "CFDA-meddelandet om ytterligare förstärkning av självinspektion och verifiering av data från kliniska läkemedelsprövningar" (nr 266 från 2015) utfärdat den 17 december 2015 påpekades följande: "Sökanden är initiativtagare till och förmånstagare till kliniska läkemedelsprövningar och ansvarar för registreringen av kliniska läkemedelsprövningar. De deklarerade uppgifterna bär fullt juridiskt ansvar."
Därför har den stora majoriteten av sponsorerna efter detta verifieringsarbete förtydligat sina ansvarsområden, och priset för detta är ganska högt. Det förväntas att sponsorerna från och med 2016 verkligen kan ta sitt eget ansvar och se kliniska prövningar ur ett vetenskapligt och långsiktigt perspektiv, inte bara kortsiktiga intressen.
CRO:
Ökande avgifter blir en trend
Efter mer än 10 års utveckling har ett stort antal kontraktsforskningsorganisationer (CRO) dykt upp i Kina. Kostnaden för CRO är främst arbetskraft, så tröskeln för att komma in i branschen är relativt låg, och konkurrensen på hela marknaden är också hård.
Under senare år har situationen för läkemedelsforskning och utveckling varit relativt allvarlig, med en hög misslyckandefrekvens och stor ekonomisk press. Under sådana omständigheter har många stora företag minskat sina forsknings- och utvecklingskostnader. För att hantera den hårda konkurrensen om beställningar har enskilda CRO-företag anpassat sig till sponsorernas olika krav och till och med tecknat ett avtal om "garanterat godkännande".
Under projektimplementeringsprocessen måste CRO inte bara uppfylla sponsorns olika krav, utan också upprätthålla samarbetet mellan forskare och forskningscentra, och även kontrollera kostnaderna för att förbättra vinsterna. Enskilda CRO:ers misslyckande med att följa principer och slutresultat under press från flera aspekter är också en av orsakerna till problem med datakvaliteten.
I denna inspektion har ovanstående problem listats och tillkännagivits, och de inblandade CRO-företagen har tillkännagivits, vilket ytterligare kommer att främja branschens självdisciplin. År 2016 är det svårt för CRO:er att förlita sig på lågpriskonkurrens för att uppskatta projekt; att höja avgifter har blivit en trend. Men samtidigt som avgifterna ökar hoppas man också att tjänsten kan förbättras för att säkerställa framstegen och kvaliteten i kliniska prövningar.
Kliniska prövningsinstitutioner:
Var mer försiktig när du genomför projekt
Under lång tid har kliniska prövningsinstitut och forskare klagats mer på den vikt som projektet läggs på, särskilt vissa huvudforskare har bara en liten mängd tid att lägga på prövningen och kan inte garantera forskningens framsteg och kvalitet. Eftersom forskaren är genereraren av testdata, och forskningscentret är den verkliga källan till data, är det en grundläggande lösning att kontrollera testets kvalitet från datakällan.
Efter detta verifieringsarbete är den allmänna trenden under 2016 att å ena sidan kommer kliniska prövningsinstitutioner att noggrannare välja ut de prövningsprojekt som ska genomföras; å andra sidan kommer de kommande projekten att tas på allvar för att säkerställa prövningarnas kvalitet.
Detta ställer också högre krav på sponsorn: innan den kliniska prövningen påbörjas måste sponsorn ta den på allvar, analysera den noggrant och tillhandahålla tillräckligt med information och data för att stödja nödvändigheten och genomförbarheten av den kliniska prövningen, i syfte att övertyga den kliniska prövningsinstitutionen och forskaren att ta över projektet.
Slutsats >>>
2015 är ett år av snabba förändringar som främjar snabba förändringar i branschen; 2016 kommer att bli ett år av stabil utveckling, och vi ser fram emot att omvandla förändringar och förändringar till drivkrafter och genomföra olika åtgärder för att verkligen främja en sund, transparent och ordnad branschutveckling.


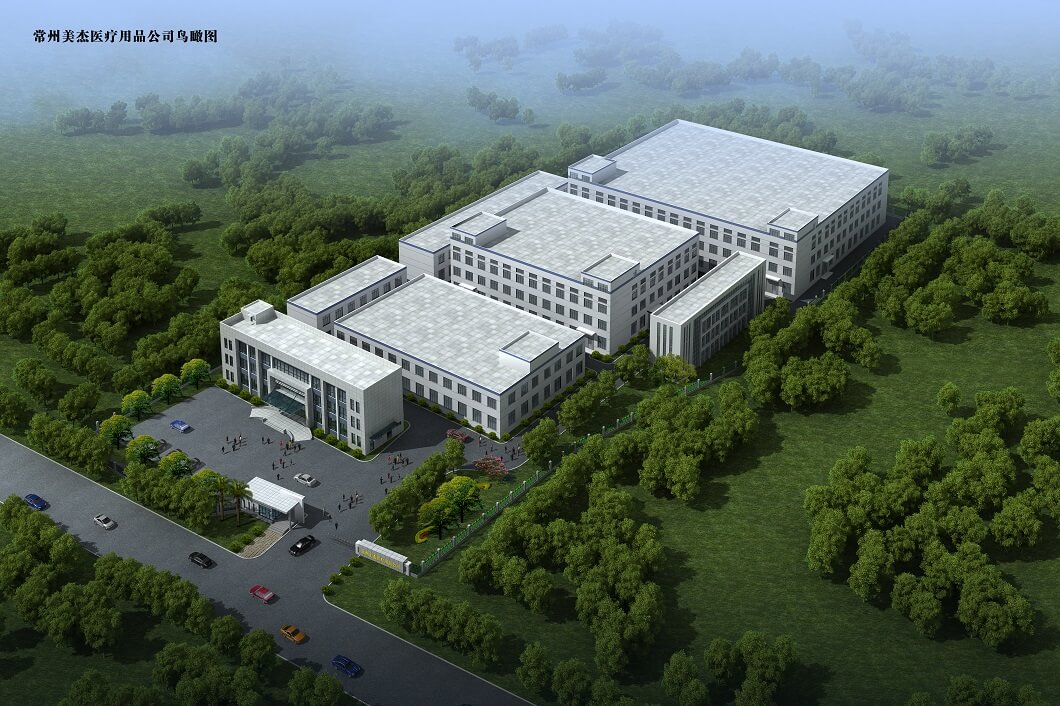
Changzhou Major Medical Products Co., Ltd. grundades i juni 2005 och har varit inriktat på medicinska förnödenheter i 17 år. Det är ett högteknologiskt företag som är kvalitetsorienterat och bedriver forskning och utveckling, produktion och försäljning av avancerade medicinska förband.

2026/04/30